La deficiencia de 21-hidroxilasa (CYP21A2) causa conversión defectuosa de precursores suprarrenales a cortisol y, en algunos casos, a aldosterona, lo que provoca a veces, hiponatremia e hiperpotasemia graves. Los precursores de hormonas acumulados se desvían en la producción de andrógenos, y provocan virilización. El diagnóstico se realiza por determinación de cortisol, sus precursores y andrógenos suprarrenales, en ocasiones tras la administración de ACTH (corticotropina o adrenocorticotropic hormone). El tratamiento consiste en un glucocorticoide y, de ser necesario, un mineralocorticoide.
La deficiencia de 21-hidroxilasa causa el 95% de los casos de hiperplasia suprarrenal congénita (1).
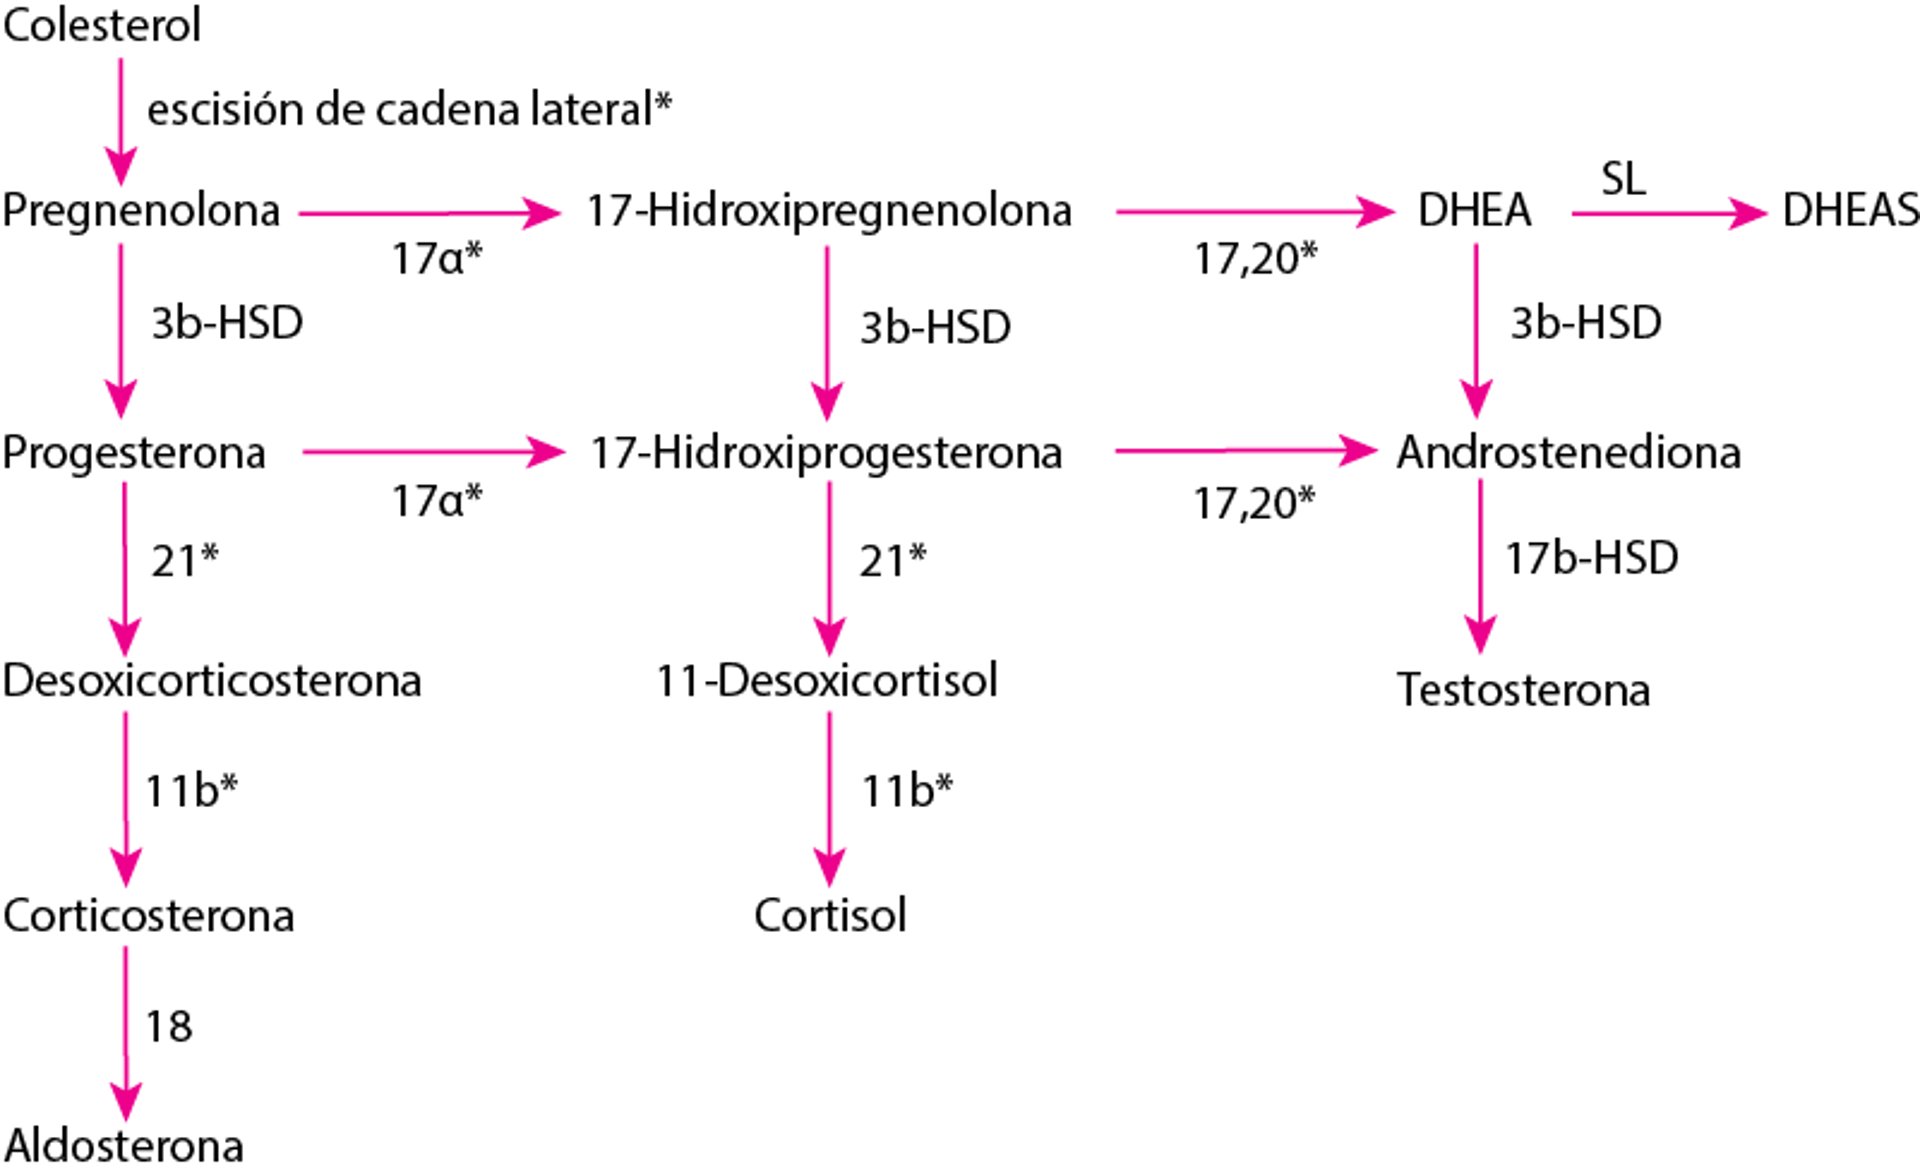
El fenotipo y la gravedad de la enfermedad dependen de la mutación CYP21A2 específica y el grado de deficiencia de la enzima (1, 2). La deficiencia bloquea completa o parcialmente la conversión de 17-hidroxiprogesterona a 11-desoxicortisol, un precursor de cortisol, y la conversión de la progesterona a deoxicorticosterone, un precursor de la aldosterona. Debido a que la síntesis de cortisol está disminuida, los niveles de ACTH (corticotropina o adrenocorticotropic hormone) aumentan, lo que estimula la corteza adrenal y causa acumulación de precursores de cortisol (p. ej., 17-hidroxiprogesterona) y la producción excesiva del andrógeno suprarrenal dehidroepiandrosterona (DHEA) y androstenediona. La deficiencia de aldosterona puede conducir a pérdida de sal, hiponatremia e hiperpotasemia.
Síntesis de las hormonas suprarrenales
*Enzimas estimuladas por la hormona adrenocorticotrópica (ACTH). |
11β = 11β-hidroxilasa (P-450c11); 17alfa = 17alfa-hidroxilasa (P-450c17); 17,20 = 17,20 liasa (P-450c17); 18 = aldosterona sintetasa (P-450aldo); 21 = 21-hidroxilasa (P-450c21); DHEA = dehidroepiandrosterona; DHEAS = sulfato de DHEA; 3β-HSD = 3β-hidroxiesteroide deshidrogenasa (3β2-HSD); 17β-HSD = 17β-hidroxiesteroide deshidrogenasa (17β-HSD); SCC = escisión de la cadena lateral (P-450scc); SL = sulfotransferasa (SULT1A1, SULT1E1). |

Deficiencia clásica (grave) de 21-hidroxilasa
La deficiencia clásica de 21-hidroxilasa se presenta en 1 de cada 10.000 a 20.000 nacidos vivos, según se diagnostica mediante el cribado neonatal (2), y puede dividirse en 2 formas:
Con pérdida de sal
Virilizante simple
En ambas formas, los niveles de andrógenos suprarrenales están elevados, lo que provoca la virilización.
La forma con pérdida de sal es la más grave y representa la mayoría de los casos clásicos de deficiencia de 21-hidroxilasa (el 75% de los lactantes con deficiencia clásica de 21-hidroxilasa experimenta una crisis suprarrenal con pérdida de sal) (2); hay deficiencia completa (< 1% de la actividad normal) de la actividad de la enzima que conduce a niveles muy bajos de cortisol y aldosterona. Debido a que se secreta una aldosterona mínima, se pierde sal, lo que lleva a la hiponatremia, hiperpotasemia, y aumento de la actividad de la renina plasmática.
En la forma virilizante simple, la síntesis de cortisol se deteriora, lo que lleva a un aumento de la actividad de los andrógenos, pero existe una actividad suficiente de la enzima (1 a 10% de la actividad normal) para mantener la producción de aldosterona normal o sólo ligeramente disminuida (1).
Deficiencia no clásica (leve) de 21-hidroxilasa
La deficiencia no clásica de 21-hidroxilasa, es más frecuente que la deficiencia clásica de 21-hidroxilasa. La incidencia está comprendida entre aproximadamente 1/1.000 nacidos vivos en la población de ascendencia caucásica (0,1%) y aproximadamente 3% en ciertos grupos étnicos (p. ej., judíos ashkenazi) (3).
La deficiencia no clásica de 21-hidroxilasa provoca una forma menos grave de la enfermedad en la que hay 20 a 80% de la actividad normal de 21-hidroxilasa (1). La pérdida de sal está ausente debido a que los niveles de aldosterona y cortisol son normales; sin embargo, los niveles de andrógenos suprarrenales son un poco elevados, lo que resulta en exceso leve de andrógenos en la niñez o en la edad adulta.
Referencias generales
1. Auer MK, Nordenström A, Lajic S, Reisch N. Congenital adrenal hyperplasia. Lancet. 2023;401(10372):227-244. doi:10.1016/S0140-6736(22)01330-7
2. Merke DP, Auchus RJ. Congenital Adrenal Hyperplasia Due to 21-Hydroxylase Deficiency. N Engl J Med. 2020;383(13):1248-1261. doi:10.1056/NEJMra1909786
3. Falhammar H, Nordenström A. Nonclassic congenital adrenal hyperplasia due to 21-hydroxylase deficiency: clinical presentation, diagnosis, treatment, and outcome. Endocrine. 2015;50(1):32-50. doi:10.1007/s12020-015-0656-0
Síntomas y signos de deficiencia de 21-hidroxilasa
La forma perdedora de sal de la deficiencia clásica de 21-hidroxilasa causa hiponatremia (a veces grave), hiperpotasemia e hipotensión, así como virilización. Si no es diagnosticada y tratada, esta forma puede provocar una crisis suprarrenal potencialmente fatal, con vómitos, diarrea, hipoglucemia, hipovolemia y shock.
Con cualquiera de las formas de la deficiencia clásica de 21-hidroxilasa, las recién nacidas tienen genitales externos ambiguos, con hipertrofia del clítoris, fusión de los labios mayores y seno urogenital en lugar de aberturas uretral y vaginal separadas. Los lactantes varones típicamente tienen desarrollo genital normal, lo que puede retrasar el diagnóstico de la forma con pérdida de sal; los varones afectados a menudo se identifican sólo a través del cribado neonatal de rutina.
A menos que sean detectados por cribado neonatal, los varones con la forma virilizante simple no se pueden diagnosticar durante varios años, cuando se desarrollan signos de exceso de andrógenos. Los signos del exceso de andrógenos pueden incluir la aparición precoz de vello púbico y el aumento de la velocidad de crecimiento en ambos sexos, hipertrofia de clítoris en las niñas y crecimiento del pene y cambio de la voz más precoces en los varones.
En las niñas afectadas, en especial aquellas con la forma perdedora de sal, puede haber alteración de la función reproductora cuando llegan a la adultez; pueden presentar fusión de los labios y ciclos anovulatorios o amenorrea. Algunos varones con la forma perdedora de sal son fértiles en la adultez, pero otros pueden desarrollar tumores de restos suprarrenales testiculares (masas intratesticulares benignas compuestas por tejido suprarrenal que se hipertrofia bajo la estimulación crónica con ACTH), disfunción de las células de Leydig, disminución de la testosterona y alteración de la espermatogénesis. Los varones con deficiencia clásica de 21-hidroxilasa, incluso sin tratamiento, son con frecuencia (o, según algunos estudios, habitualmente) fértiles, aunque la espermatogénesis suele estar alterada (2, 3).
Los niños con deficiencia no clásica de 21-hidroxilasa no tienen síntomas al nacer y por lo general no se presentan hasta la infancia o la adolescencia (1). Las mujeres afectadas pueden presentar aparición temprana del vello púbico, edad ósea avanzada, hirsutismo, oligomenorrea o acné; estos síntomas pueden asemejarse a las manifestaciones del síndrome ovárico metabólico poliendocrino. Los varones afectados pueden tener el desarrollo temprano del vello púbico, una aceleración del crecimiento y una edad ósea avanzada.
Referencias de los signos y síntomas
1. Auer MK, Nordenström A, Lajic S, Reisch N. Congenital adrenal hyperplasia. Lancet. 2023;401(10372):227-244. doi:10.1016/S0140-6736(22)01330-7
2. Bouvattier C, Esterle L, Renoult-Pierre P, et al. Clinical Outcome, Hormonal Status, Gonadotrope Axis, and Testicular Function in 219 Adult Men Born With Classic 21-Hydroxylase Deficiency. A French National Survey. J Clin Endocrinol Metab. 2015;100(6):2303-2313. doi:10.1210/jc.2014-4124
3. King TF, Lee MC, Williamson EE, Conway GS. Experience in optimizing fertility outcomes in men with congenital adrenal hyperplasia due to 21 hydroxylase deficiency. Clin Endocrinol (Oxf). 2016;84(6):830-836. doi:10.1111/cen.13001
Diagnóstico de la deficiencia de 21-hidroxilasa
Pruebas de cribado neonatal
Análisis de sangre adicionales
Posiblemente, prueba de estimulación con ACTH
Posiblemente genotipificación (incluidas las pruebas genéticas prenatales)
Por lo general, la detección sistemática del recién nacido consiste en la determinación de las concentraciones séricas de 17-hidroxiprogesterona. Si hay aumento de las concentraciones, se confirma el diagnóstico de deficiencia de 21-hidroxilasa por la detección de bajas concentraciones sanguíneas de cortisol y por la detección de altos niveles sanguíneos de DHEA, androstenodiona y testosterona. Rara vez, el diagnóstico es incierto y deben determinarse las concentraciones de estas hormonas antes y 60 min después de administrar ACTH (prueba de estimulación con ACTH o cosintropina). Se realizan estudios genéticos si los resultados no son concluyentes (1). En pacientes que presentan síntomas más tardíos, la prueba de estimulación con ACTH puede ser útil, pero a veces se requiere genotipificación.
Los lactantes con la forma perdedora de sal tienen hiponatremia e hiperpotasemia; concentraciones bajas de desoxicorticosterona, corticosterona y aldosterona y concentraciones altas de renina.
Existe la posibilidad de realizar un estudio de detección sistemática prenatal y diagnóstico prenatal (y tratamiento experimental); si el riesgo es alto (p. ej., el feto tiene un hermano con el defecto genético), se analizan los genes CYP21. Es posible determinar el estado de portador (heterocigosis) en niños y adultos.
Referencia del diagnóstico
1. Speiser PW, Arlt W, Auchus RJ, et al: Congenital Adrenal Hyperplasia Due to Steroid 21-Hydroxylase Deficiency: An Endocrine Society Clinical Practice Guideline. J Clin Endocrinol Metab. 2018;103(11):4043-4088. doi: 10.1210/jc.2018-01865
Tratamiento de la deficiencia de 21-hidroxilasa
Tratamiento sustitutivo con glucocorticoides
Reemplazo de mineralocorticoides (forma perdedora de sal)
La crisis suprarrenal en los lactantes puede producir hipotensión y shock, acompañados de hiponatremia e hiperpotasemia. Dependiendo de la edad, puede manifestarse con letargo, fatiga, vómitos, confusión o incluso coma. Se requiere tratamiento urgente con líquidos IV y glucocorticoides. En caso de sospechar la forma perdedora de sal, se administran inicialmente por vía intravenosa dosis de estrés de hidrocortisona (100 mg/m2/día), con un bolo inicial de hidrocortisona de 100 mg/m2/día, por lo general de 20 a 25 mg según la superficie corporal del lactante, seguido de una dosis intravenosa de 100 mg/m2/día dividida cada 6 horas hasta lograr la estabilización clínica; a medida que el niño se estabiliza, la administración puede cambiar a la vía enteral, reduciendo la dosis progresivamente durante varias semanas hasta alcanzar una dosis de reemplazo más fisiológica.
El tratamiento de mantenimiento de la deficiencia clásica de 21-hidroxilasa consiste en la reposición de los esteroides deficientes con glucocorticoides (por lo general, hidrocortisona oral en comprimidos 3 veces al día). Para los lactantes y los niños más pequeños, los comprimidos se trituran o se parten y se mezclan con líquido. Se dispone de dosis bajas de gránulos de hidrocortisona (aspersiones) para el tratamiento de lactantes con hiperplasia suprarrenal congénita, que pueden mejorar la precisión de la dosificación.
La hidrocortisona se prefiere en niños en crecimiento porque es menos potente que otros preparados de glucocorticoides y causa menor supresión del crecimiento (1). Los adolescentes y los adultos pospúberes pueden recibir tratamiento con prednisona por vía oral 1 o 2 veces al día, prednisolona por vía oral 1 o 2 veces al día o dexametasona por via oral 1 o 2 veces al día.
La respuesta al tratamiento se controla cada 3 meses en los lactantes y cada 3-4 meses en los niños > 12 meses de edad. El tratamiento excesivo con glucocorticoides provoca síndrome de Cushing iatrogénico, lo que causa obesidad, retraso del crecimiento y retraso en la maduración esquelética. El tratamiento insuficiente determina incapacidad de inhibir la secreción de HACT (hormona adrenocorticotrópica) con el consiguiente hiperandrogenismo, que causa virilización y velocidad de crecimiento superior a la normal en los niños y, en última instancia, detención prematura del crecimiento y talla baja. El seguimiento se realiza con determinaciones séricas de 17-hidroxiprogesterona, androstenediona y testosterona con la evaluación anual de la velocidad de crecimiento y la maduración esquelética.
Para la forma con pérdida de sal, además de los glucocorticoides, el tratamiento de mantenimiento incluye la reposición de mineralocorticoides para restaurar la homeostasis del sodio y el potasio. Si ocurre pérdida de sal, se administra fludrocortisona por vía oral. Los lactantes suelen requerir sal oral suplementaria durante alrededor de 1 año. El control estricto durante la terapia es fundamental, en especial durante los primeros 2 años de vida, cuando la sal y las dosis más altas de fludrocortisona son necesarias (2). En adultos y niños mayores de 4 años, el crinecerfont, un antagonista del receptor del factor liberador de corticotropina tipo 1, puede utilizarse como tratamiento adyuvante en la hiperplasia suprarrenal congénita clásica (3, 4, 5, 6). Puede reducir el requerimiento de glucocorticoides al disminuir los niveles de ACTH y andrógenos suprarrenales.
En caso de enfermedad, se aumentan las dosis de glucocorticoides (generalmente se duplican o triplican) para prevenir la crisis suprarrenal. El reemplazo de mineralocorticoides no se ajusta. Cuando la terapia oral no es fiable (p. ej., vómitos intensos o situaciones potencialmente letales), se puede administrar una inyección IM única de hidrocortisona. Cuando se administra la inyección, por lo general los niños deben ser evaluados en el servicio de urgencias para determinar si requieren líquidos por vía intravenosa, glucocorticoides adicionales o ambos.
Para el tratamiento prenatal, se administra un glucocorticoide (por lo general, dexametasona) a la madre para inhibir la secreción hipofisaria fetal de ACTH, lo que reduce o previene la virilización de los fetos femeninos afectados. El tratamiento, que es experimental, debe comenzar en las primeras semanas de gestación (1).
El tratamiento de la deficiencia no clásica de 21-hidroxilasa depende de los síntomas. Si está asintomático, no se requiere ningún tratamiento. En pacientes sintomáticos (niños con progresión temprana o rápida de la pubarquia o la edad ósea, adolescentes con virilización, mujeres adultas con hiperandrogenismo e infertilidad), el tratamiento con glucocorticoides es similar al de la deficiencia clásica de 21-hidroxilasa (1), aunque con frecuencia son eficaces dosis más bajas. No se requiere reemplazo de mineralocorticoides.


Referencias del tratamiento
1. Speiser PW, Arlt W, Auchus RJ, et al. Congenital Adrenal Hyperplasia Due to Steroid 21-Hydroxylase Deficiency: An Endocrine Society Clinical Practice Guideline. J Clin Endocrinol Metab. 2018;103(11):4043-4088. doi:10.1210/jc.2018-01865
2. Neumann U, van der Linde A, Krone RE, et al: Treatment of congenital adrenal hyperplasia in children aged 0-3 years: a retrospective multicenter analysis of salt supplementation, glucocorticoid and mineralocorticoid medication, growth and blood pressure. Eur J Endocrinol 186(5):587-596, 2022. doi: 10.1530/EJE-21-1085
3. Auchus RJ, Hamidi O, Pivonello R, et al. Phase 3 Trial of Crinecerfont in Adult Congenital Adrenal Hyperplasia. N Engl J Med. 2024;391(6):504-514. doi:10.1056/NEJMoa2404656
4. Sarafoglou K, Kim MS, Lodish M, et al. Phase 3 Trial of Crinecerfont in Pediatric Congenital Adrenal Hyperplasia. N Engl J Med. 2024;391(6):493-503. doi:10.1056/NEJMoa2404655
5. Yuan L. Crinecerfont: CRF1R Antagonist Approved for Treatment of Congenital Adrenal Hyperplasia. Ann Pharmacother. 2026;60(5):512-520. doi:10.1177/10600280251396594
6. Auer MK, Nordenström A, Lajic S, Reisch N. Congenital adrenal hyperplasia. Lancet. 2023;401(10372):227-244. doi:10.1016/S0140-6736(22)01330-7
Conceptos clave
Los niños con deficiencia de 21-hidroxilasa presentan diversos grados de exceso de andrógenos y al menos el 75% padece una forma con pérdida de sal causada por la deficiencia de aldosterona.
En las mujeres, el exceso de andrógenos generalmente se manifiesta al nacimiento con genitales externos ambiguos (p. ej., hipertrofia de clítoris, fusión de los labios mayores y seno urogenital en lugar de aberturas uretral y vaginal separadas); más tarde pueden tener hirsutismo, oligomenorrea y acné.
En los hombres, el exceso de andrógenos puede no ser aparente o puede manifestarse en la infancia con el aumento de la velocidad de crecimiento y los signos precoces de la pubertad.
En ambos sexos, la pérdida de sal causa hiponatremia e hiperpotasemia.
Diagnosticar por los niveles de hormonas esteroideas y, a veces estimulación con ACTH (corticotropina o adrenocorticotropic hormone) o determinación del genotipo.
El tratamiento consiste en la reposición de glucocorticoides y, a veces, de mineralocorticoides.